Deficiência de G6PD é uma condição genética que causa anemia hemolítica após exposição a certos alimentos, medicamentos ou infecções. É mais comum em homens e pode variar de assintomática a grave.
Introdução
O que você precisa saber de cara
Visão geral
A deficiência de glicose-6-fosfato desidrogenase (G6PD) é uma condição hereditária que afeta a capacidade das células vermelhas do sangue de se protegerem contra danos causados por certas substâncias ou infecções. Essa doença é causada por alterações no gene responsável pela produção da enzima G6PD, que ajuda a neutralizar substâncias oxidantes. Quando a enzima está deficiente, as hemácias podem se romper prematuramente, levando a episódios de anemia hemolítica. A condição é mais comum em regiões onde a malária é ou foi endêmica, mas pode ocorrer em qualquer população.[1]
Sinais e sintomas
Os sintomas da deficiência de G6PD geralmente aparecem após exposição a fatores desencadeantes, como certos medicamentos, infecções ou ingestão de favas. Os principais sinais incluem palidez, cansaço, icterícia (coloração amarelada da pele e dos olhos), urina escura (cor de chá ou Coca-Cola) e, em casos graves, falta de ar e taquicardia. Esses episódios são chamados de crises hemolíticas e podem ser agudos, mas geralmente são reversíveis quando o fator desencadeante é removido.[1]
Causas genéticas
A deficiência de G6PD é causada por mutações no gene G6PD, localizado no cromossomo X. Por isso, a condição é mais frequente em homens, que possuem apenas um cromossomo X. Mulheres podem ser portadoras ou, mais raramente, apresentar sintomas se tiverem mutações em ambos os cromossomos X. O padrão de herança é ligado ao X, e a gravidade varia conforme a variante genética específica. Mais de 400 variantes já foram descritas, algumas associadas a formas mais leves e outras a formas mais graves da doença.[1][2]
Diagnóstico
O diagnóstico da deficiência de G6PD é feito por meio de exames laboratoriais que medem a atividade da enzima nas hemácias. Testes de triagem, como o teste de fluorescência, podem ser usados, mas a confirmação geralmente requer a dosagem quantitativa da atividade enzimática. Testes genéticos podem identificar a mutação específica no gene G6PD, auxiliando no aconselhamento genético e na previsão da gravidade. A condição é classificada na Classificação Internacional de Doenças (CID-10) sob o código D55.0.[1][2][3]
Tratamento e manejo
O manejo da deficiência de G6PD é baseado principalmente na prevenção de crises hemolíticas. Isso inclui evitar medicamentos e substâncias conhecidas por desencadear hemólise, como alguns antibióticos (sulfonamidas), antimaláricos (primaquina) e analgésicos (aspirina em altas doses). Também é importante evitar a ingestão de favas e tratar prontamente infecções. Durante uma crise hemolítica aguda, o tratamento é de suporte, podendo incluir hidratação e, em casos graves, transfusão de sangue. Não há cura para a deficiência enzimática, mas a maioria das pessoas leva uma vida normal com cuidados adequados.[1][3]
Tratamentos citados na literatura
A literatura científica menciona diversas substâncias em associação com a deficiência de G6PD, mas é importante destacar que essas são apenas correlações observadas em estudos e não representam recomendações de tratamento. Entre as substâncias mais citadas estão: Primaquina (100 publicações), Bilirrubina (48), Glutationa (48), NADP (36), Espécies Reativas de Oxigênio (24), Azul de Metileno (24), Tafenoquina (20), Lipídios (19), Ácido Ascórbico (18) e Peróxido de Hidrogênio (15). Esses dados foram extraídos de uma mineração da literatura científica (PubMed/NCBI) e não devem ser interpretados como orientação clínica.[3]
Prognóstico e qualidade de vida
O prognóstico para pessoas com deficiência de G6PD é geralmente bom, desde que os fatores desencadeantes sejam evitados. A maioria dos indivíduos não apresenta sintomas no dia a dia e tem expectativa de vida normal. As crises hemolíticas, quando ocorrem, costumam ser autolimitadas e reversíveis. No entanto, em recém-nascidos, a condição pode causar icterícia neonatal grave, que requer tratamento para evitar complicações neurológicas. Com acompanhamento médico e orientação adequada, a qualidade de vida é preservada.[1]
Conteúdo informativo gerado e mantido automaticamente a partir de fontes oficiais (Orphanet, HPO, OMIM, SUS). Não substitui avaliação médica.
A deficiência de glicose-6-fosfato desidrogenase é um distúrbio genético que afeta os glóbulos vermelhos, que transportam oxigênio dos pulmões para os tecidos de todo o corpo. Em indivíduos afetados, um defeito em uma enzima chamada glicose-6-fosfato desidrogenase faz com que os glóbulos vermelhos se quebrem prematuramente. Essa destruição dos glóbulos vermelhos é chamada hemólise.
O problema médico mais comum associado à deficiência de glicose-6-fosfato desidrogenase é a anemia hemolítica, que ocorre quando os glóbulos vermelhos são destruídos mais rapidamente do que o corpo pode substituí-los. Esse tipo de anemia leva a palidez, amarelamento da pele e da parte branca dos olhos (icterícia), urina escura, fadiga, falta de ar e frequência cardíaca rápida. Em pessoas com deficiência de glicose-6-fosfato desidrogenase, a anemia hemolítica é mais frequentemente desencadeada por infecções bacterianas ou virais ou por certos medicamentos (como alguns antibióticos e medicamentos usados para tratar a malária). A anemia hemolítica também pode ocorrer após o consumo de feijões-fava ou inalação de pólen de plantas de fava (uma reação chamada favismo).
A deficiência de glicose-6-fosfato desidrogenase também é uma causa significativa de icterícia leve a grave em recém‑nascidos. No entanto, muitas pessoas com esse distúrbio nunca apresentam sinais ou sintomas e não sabem que têm a condição.
Fonte: MedlinePlus Genetics (NLM/NIH), traduzidoDeficiência de G6PD é uma condição genética que causa anemia hemolítica após exposição a certos alimentos, medicamentos ou infecções. É mais comum em homens e pode variar de assintomática a grave.
Encontrou um erro ou informação desatualizada? Sugira uma correção →
Entender a doença
Do básico ao detalhe, leia no seu ritmo
Preparando trilha educativa...
Sinais e sintomas
O que aparece no corpo e com que frequência cada sintoma acontece
Linha do tempo da pesquisa
Encontrou um erro ou informação desatualizada? Sugira uma correção →
Genética e causas
O que está alterado no DNA e como passa nas famílias
Nenhum gene associado encontrado
Os dados genéticos desta condição ainda estão sendo catalogados.
Diagnóstico
Os sinais que médicos procuram e os exames que confirmam
Tratamento e manejo
Remédios, cuidados de apoio e o que precisa acompanhar
Onde tratar no SUS
Hospitais de referência no Brasil e o protocolo oficial do SUS (PCDT)
🇧🇷 Atendimento SUS — Deficiência de glicose-6-fosfato desidrogenase
Selecione um estado ou use sua localização para ver resultados.
Dados de DATASUS/CNES, SBGM, ABNeuro e Ministério da Saúde. Sempre confirme a disponibilidade diretamente com o estabelecimento.
Pesquisa ativa
Ensaios clínicos abertos e novidades científicas recentes
Ensaios em destaque
Com ensaio aberto em 5 países. O ponto verde marca onde há vaga agora.
🟢 Recrutando agora
2 pesquisas recrutando participantes. Converse com seu médico sobre a possibilidade de participar.
Outros ensaios clínicos
38 ensaios clínicos encontrados, 3 ativos.
Publicações mais relevantes
Publicações recentes
Navigating adulthood with PKU: metabolic outcomes, quality of life, and mental health 4.5 years post-transition.
Prevalence estimation of a rare disease with the French National Rare Disease Registry: example of TNF receptor associated periodic syndrome (TRAPS).
Clinical burden of propionic acidemia in the United States: a claims-based study by age stratum.
Genotype-phenotype correlation and founder effect analysis in southeast Chinese patients with sialidosis type I.
Estimating mortality in rare diseases using a population-based registry, 2002 through 2019.
Associações
Organizações que acompanham esta doença — pra ter apoio e orientação
Ainda não temos associações cadastradas para Deficiência de glicose-6-fosfato desidrogenase.
É de uma associação que acompanha esta doença? Fale com a gente →
Doenças relacionadas
Doenças com sintomas parecidos — ajudam quem ainda está buscando diagnóstico
Ainda não achamos doenças com sintomas parecidos o suficiente.
Perguntas frequentes
O que as famílias mais perguntam sobre esta doença — cada resposta com a fonte de onde saiu
A condição é causada por uma alteração genética que afeta a enzima glicose-6-fosfato desidrogenase, responsável por proteger os glóbulos vermelhos. Sem essa proteção suficiente, as células sanguíneas se rompem de maneira prematura quando expostas ao estresse oxidativo.
Referências
Fontes citadas no texto, publicações do grafo e bases de dados usadas neste verbete
4 fontes citadas no texto · 5 publicações do grafo RarasNet (PubMed) · 4 bases de dados. Títulos, periódicos e PMIDs vêm direto da fonte, sem intermediação de IA.
Dados compilados pelo RarasNet a partir de fontes abertas (Orphanet, OMIM, MONDO, PubMed/EuropePMC, ClinicalTrials.gov, DATASUS, PCDT/MS). Este conteúdo é informativo e não substitui avaliação médica.
Citar este verbete
Raras. (2026). Deficiência de glicose-6-fosfato desidrogenase. Em Raras — Enciclopédia de Doenças Raras do Brasil. https://raras.org/doenca/deficiencia-de-glicose-6-fosfato-desidrogenase
Formato APA. Conteúdo sob CC BY 4.0 — reuso livre com atribuição.
Conteúdo mantido por Agente Raras · Médicos e pesquisadores podem colaborar
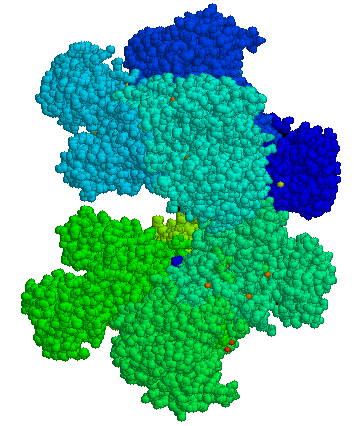
Deficiência de glicose-6-fosfato desidrogenase
📋 Origem dos dados
Esta página agrega dados de fontes públicas e oficiais. Dados sobre cobertura no SUS (PCDT, CEAF) são verificados ativamente por agente proativo (ver badge no infobox). Demais dados têm atribuição de fonte + data da última sincronização — clique para abrir o original.
- Doença rara (ontologia)
- fonte: Orphanet
- Identificador unificado
- fonte: MONDO
- Codificação WHO/SUS
- fonte: WHO ICD-10 / DATASUS
- Indexação biomédica
- fonte: MeSH (NLM)
- Dado público estruturado
- fonte: Wikidata
- Ensaios clínicos
- fonte: ClinicalTrials.gov

