Disgamaglobulinemia caracterizada por níveis séricos baixos ou indetectáveis de imunoglobulina classe A (IgA). É a deficiência primária de anticorpos mais comum. Pode ser herdado ou uma sequela reversível de infecção ou de certos medicamentos. Pode ser causado por uma mudança de classe diminuída ou ineficiente das células B progenitoras, sem quaisquer diminuições correspondentes nos outros isotipos. Embora as pessoas afetadas possam ser assintomáticas, níveis baixos de IgA reduzirão a capacidade do sistema imunológico de combater infecções onde a IgA é normalmente secretada, nas superfícies mucosas. A deficiência seletiva de IgA é observada em maior proporção entre pacientes com doenças autoimunes.
Introdução
O que você precisa saber de cara
A deficiência de imunoglobulina A (IgA) é a forma mais comum de deficiência primária de anticorpos no sistema imunológico. Ela ocorre quando o corpo produz níveis baixos ou indetectáveis de IgA, enfraquecendo as defesas de mucosas como nariz, pulmões e intestino. Muitas pessoas não sentem nada, mas outras podem apresentar infecções respiratórias frequentes, diarreia e alterações gastrointestinais. No Brasil, a condição não consta na lista oficial de PCDT de doenças raras do SUS, sendo o suporte feito pela rede pública geral.
Disgamaglobulinemia caracterizada por níveis séricos baixos ou indetectáveis de imunoglobulina classe A (IgA). É a deficiência primária de anticorpos mais comum. Pode ser herdado ou uma sequela reversível de infecção ou de certos medicamentos. Pode ser causado por uma mudança de classe diminuída ou ineficiente das células B progenitoras, sem quaisquer diminuições correspondentes nos outros isotipos. Embora as pessoas afetadas possam ser assintomáticas, níveis baixos de IgA reduzirão a capacidade do sistema imunológico de combater infecções onde a IgA é normalmente secretada, nas superfícies mucosas. A deficiência seletiva de IgA é observada em maior proporção entre pacientes com doenças autoimunes.
Encontrou um erro ou informação desatualizada? Sugira uma correção →
Entender a doença
Do básico ao detalhe, leia no seu ritmo
Preparando trilha educativa...
Sinais e sintomas
O que aparece no corpo e com que frequência cada sintoma acontece
Partes do corpo afetadas
+ 3 sintomas em outras categorias
Características mais comuns
Os sintomas variam de pessoa para pessoa. Abaixo estão as 11 características clínicas mais associadas, ordenadas por frequência.
Linha do tempo da pesquisa
Encontrou um erro ou informação desatualizada? Sugira uma correção →
Genética e causas
O que está alterado no DNA e como passa nas famílias
Genes associados
1 gene identificado com associação a esta condição.
Immunodeficiency, common variable, 2
A primary immunodeficiency characterized by antibody deficiency, hypogammaglobulinemia, recurrent bacterial infections and an inability to mount an antibody response to antigen. The defect results from a failure of B-cell differentiation and impaired secretion of immunoglobulins; the numbers of circulating B-cells is usually in the normal range, but can be low.
Variantes genéticas (ClinVar)
181 variantes patogênicas registradas no ClinVar.
Vias biológicas (Reactome)
1 via biológica associada aos genes desta condição.
Diagnóstico
Os sinais que médicos procuram e os exames que confirmam
Tratamento e manejo
Remédios, cuidados de apoio e o que precisa acompanhar
Onde tratar no SUS
Hospitais de referência no Brasil e o protocolo oficial do SUS (PCDT)
🇧🇷 Atendimento SUS — Deficiência de imunoglobulina A
Selecione um estado ou use sua localização para ver resultados.
Dados de DATASUS/CNES, SBGM, ABNeuro e Ministério da Saúde. Sempre confirme a disponibilidade diretamente com o estabelecimento.
Pesquisa ativa
Ensaios clínicos abertos e novidades científicas recentes
Ensaios em destaque
Com ensaio aberto em 1 país. O ponto verde marca onde há vaga agora.
Pesquisa e ensaios clínicos
2 ensaios clínicos encontrados.
Publicações mais relevantes
Allergic Diseases in Common Variable Immunodeficiency: A Prospective Cross-Sectional Study on Prevalence and Allergy Biomarkers of Clinical Phenotypes.
The link between allergic conditions and common variable immunodeficiency (CVID) is still unclear. Only a few studies suggest allergic diseases are more prevalent in CVID patients than in the general population, and the role of IgE remains poorly defined. This study aims to evaluate the prevalence of allergic conditions in CVID and the role of serum IgE and IgA levels. This prospective, cross-sectional, case-control study enrolled Italian adult CVID patients to investigate allergic conditions' frequency and relationships between IgE, IgA, and clinical phenotypes. Analyses of diagnostic/prognostic accuracy were performed with ROC curves. We documented an allergic disease in 26.6% of 60 CVID patients, most commonly allergic rhinitis (56.2%) and bronchial asthma (12.5%). CVID patients with allergy had higher IgE levels (+8.9 kU/L, p = 0.006) than non-allergic ones, but lower than allergic individuals without CVID. IgE deficiency was observed in 65% of CVID patients, with a strong correlation between IgE and IgA levels (r = 0.7, p < 0.001). Low IgE (< 2.5 kU/L) and IgA levels (< 7 mg/dL) were significantly associated with lymphoproliferative (p < 0.001) and granulomatous phenotypes (p = 0.005), achieving an AUC of 94% and 81% for predicting lymphoproliferation and granulomatosis, respectively. The prevalence of allergic conditions in CVID patients is lower compared with previous studies. Low IgE levels served as a good biomarker for CVID and CVID-phenotypes. Combined serum IgE and IgA assessment improved prognostic stratification.
The gut-lung axis in celiac disease: a narrative review of pulmonary manifestations and pathogenic mechanisms.
This narrative review synthesizes current evidence on the association between Celiac disease (CD) and pulmonary disorders, explores underlying mechanisms, and highlights clinical implications and future research directions. CD is a chronic autoimmune enteropathy triggered by gluten ingestion in genetically predisposed individuals. Although it primarily affects the small intestine, emerging evidence implicates extraintestinal involvement, particularly of the respiratory system, suggesting a potential gut-lung axis. This narrative review was conducted using PubMed, Scopus, and Web of Science, covering literature published in English up to October 2025. Search terms combined 'celiac disease' OR 'coeliac disease' with ('lung disease' OR 'pulmonary' OR 'respiratory tract' OR 'asthma' OR 'bronchiectasis' OR 'COPD' OR 'interstitial lung disease' OR 'pulmonary hemosiderosis'). Inclusion criteria were peer-reviewed human studies reporting pulmonary manifestations in celiac disease. Exclusion criteria included non-English language, in vitro or animal studies, abstracts without full text, and insufficient clinical or mechanistic data. This was not a systematic review, and therefore no PRISMA flow diagram was generated." Large-scale registry studies in Scandinavia and case-based evidence across Europe and Asia support a spectrum of pulmonary manifestations in celiac disease, ranging from asthma and chronic cough to rare but life-threatening idiopathic pulmonary hemosiderosis. Asthma and chronic cough were the most commonly observed associations, with population-based studies reporting an elevated risk. Case reports and small cohorts described co-occurrence with bronchiectasis and interstitial lung disease, while rare cases confirmed links to idiopathic pulmonary hemosiderosis (Lane-Hamilton syndrome). Proposed mechanisms include systemic immune activation, increased intestinal and pulmonary permeability, micronutrient deficiencies, IgA deficiency, and chronic inflammation. Notably, several studies reported symptom improvement or resolution following a gluten-free diet (GFD). Pulmonary manifestations of CD, though relatively uncommon, are clinically significant and often reversible with dietary intervention. Greater awareness, early recognition, and mechanistic research are essential to optimize patient outcomes.
IgA Nephropathy: Pleiotropic impact of Epstein-Barr virus infection on immunopathogenesis and racial incidence of the disease.
IgA nephropathy (IgAN) is an autoimmune disease in which poorly galactosylated IgA1 is the antigen recognized by naturally occurring anti-glycan antibodies, leading to formation of nephritogenic circulating immune complexes. Incidence of IgAN displays geographical and racial disparity: common in Europe, North America, Australia, and east Asia, uncommon in African Americans, many Asian and South American countries, Australian Aborigines, and rare in central Africa. In analyses of sera and cells from White IgAN patients, healthy controls, and African Americans, IgAN patients exhibited substantial enrichment for IgA-expressing B cells infected with Epstein-Barr virus (EBV), leading to enhanced production of poorly galactosylated IgA1. Disparities in incidence of IgAN may reflect a previously disregarded difference in the maturation of the IgA system as related to the timing of EBV infection. Compared with populations with higher incidences of IgAN, African Americans, African Blacks, and Australian Aborigines are more frequently infected with EBV during the first 1-2 years of life at the time of naturally occurring IgA deficiency when IgA cells are less numerous than in late childhood or adolescence. Therefore, in very young children EBV enters "non-IgA" cells. Ensuing immune responses prevent infection of IgA B cells during later exposure to EBV at older ages. Our data implicate EBV-infected cells as the source of poorly galactosylated IgA1 in circulating immune complexes and glomerular deposits in patients with IgAN. Thus, temporal differences in EBV primo-infection as related to naturally delayed maturation of the IgA system may contribute to geographic and racial variations in incidence of IgAN.
Cross-sectional study of coeliac autoimmunity in a population of Vietnamese children.
The prevalence of coeliac disease (CD) in Vietnam is unknown. To fill this void, we assessed the prevalence of serological markers of CD autoimmunity in a population of children in Hanoi. The outpatient blood drawing laboratory of the largest paediatric hospital in North Vietnam was used for the study, which was part of an international project of collaboration between Italy and Vietnam. Children having blood drawn for any reason were included. Exclusion criteria were age younger than 2 years, acquired or congenital immune deficiency and inadequate sample. A total of 1961 children (96%) were enrolled (838 females, 1123 males, median age 5.3 years). Primary outcome was the prevalence of positive autoimmunity to both IgA antitransglutaminase antibodies (anti-tTG) assessed with an ELISA test and antiendomysial antibodies (EMA). Secondary outcome was the prevalence of CD predisposing human leucocyte antigens (HLA) (HLA DQ2/8) in the positive children and in a random group of samples negative for IgA anti-tTG. The IgA anti-tTG test was positive in 21/1961 (1%; 95% CI 0.61% to 1.53%); however, EMA antibodies were negative in all. HLA DQ2/8 was present in 7/21 (33%; 95% CI 14.5% to 56.9%) of the anti-tTG-positive children and in 72/275 (26%; 95% CI 21% to 32%) of those who were negative. Coeliac autoimmunity is rare in Vietnam, although prevalence of HLA DQ2/8 is similar to that of other countries. We hypothesise that the scarce exposure to gluten could be responsible for these findings.
Publicações recentes
Allergic Diseases in Common Variable Immunodeficiency: A Prospective Cross-Sectional Study on Prevalence and Allergy Biomarkers of Clinical Phenotypes.
Clinical Efficacy of Serum Antiglycopeptidolipid Core IgA Antibody Test for Screening Nontuberculous Mycobacterial Pulmonary Disease in Bronchiectasis: A European Multicenter Cohort Study.
Epidemiology and clinical characteristics of biopsy-confirmed adult-onset IgA vasculitis in southern Sweden.
IgA Nephropathy: Pleiotropic impact of Epstein-Barr virus infection on immunopathogenesis and racial incidence of the disease.
Multiplex Antibody Analysis of IgM, IgA and IgG to SARS-CoV-2 in Saliva and Serum From Infected Children and Their Close Contacts.
📚 EuropePMCmostrando 4
Allergic Diseases in Common Variable Immunodeficiency: A Prospective Cross-Sectional Study on Prevalence and Allergy Biomarkers of Clinical Phenotypes.
Scandinavian journal of immunologyThe gut-lung axis in celiac disease: a narrative review of pulmonary manifestations and pathogenic mechanisms.
Gastroenterology and hepatology from bed to benchIgA Nephropathy: Pleiotropic impact of Epstein-Barr virus infection on immunopathogenesis and racial incidence of the disease.
Frontiers in immunologyCross-sectional study of coeliac autoimmunity in a population of Vietnamese children.
BMJ openAssociações
Organizações que acompanham esta doença — pra ter apoio e orientação
Ainda não temos associações cadastradas para Deficiência de imunoglobulina A.
É de uma associação que acompanha esta doença? Fale com a gente →
Doença com base genética
Um médico geneticista pode ajudar no diagnóstico de Deficiência de imunoglobulina A e no aconselhamento genético da família.
Doenças relacionadas
Doenças com sintomas parecidos — ajudam quem ainda está buscando diagnóstico
Perguntas frequentes
O que as famílias mais perguntam sobre esta doença — cada resposta com a fonte de onde saiu
É uma alteração imunológica caracterizada por níveis muito reduzidos ou ausentes de anticorpos da classe IgA no sangue. Trata-se da deficiência primária de anticorpos mais frequente descrita na medicina.
Referências
Fontes citadas no texto, publicações do grafo e bases de dados usadas neste verbete
7 publicações do grafo RarasNet (PubMed) · 6 bases de dados. Títulos, periódicos e PMIDs vêm direto da fonte, sem intermediação de IA.
Dados compilados pelo RarasNet a partir de fontes abertas (Orphanet, OMIM, MONDO, PubMed/EuropePMC, ClinicalTrials.gov, DATASUS, PCDT/MS). Este conteúdo é informativo e não substitui avaliação médica.
Citar este verbete
Raras. (s.d.). Deficiência de imunoglobulina A. Em Raras — Enciclopédia de Doenças Raras do Brasil. https://raras.org/doenca/deficiencia-de-imunoglobulina-a
Formato APA. Conteúdo sob CC BY 4.0 — reuso livre com atribuição.
Conteúdo mantido por Agente Raras · Médicos e pesquisadores podem colaborar
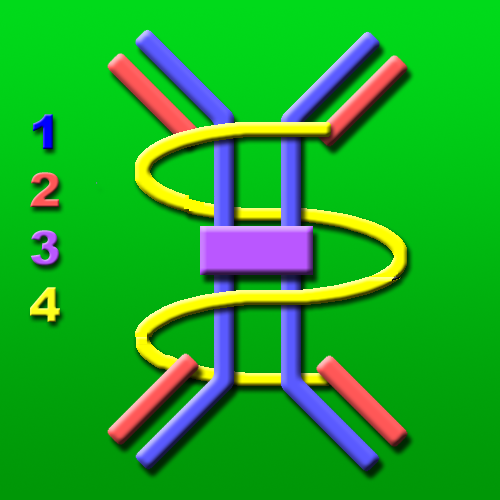
Deficiência de imunoglobulina A
📋 Origem dos dados
Esta página agrega dados de fontes públicas e oficiais. Dados sobre cobertura no SUS (PCDT, CEAF) são verificados ativamente por agente proativo (ver badge no infobox). Demais dados têm atribuição de fonte + data da última sincronização — clique para abrir o original.
- Doença rara (ontologia)
- fonte: Orphanet
- Identificador unificado
- fonte: MONDO
- Codificação WHO/SUS
- fonte: WHO ICD-10 / DATASUS
- Indexação biomédica
- fonte: MeSH (NLM)
- Dado público estruturado
- fonte: Wikidata

