A Carnosinemia é uma doença genética muito rara em que falta a enzima carnosinase no sangue.
Introdução
O que você precisa saber de cara
A deficiência de carnosinase é uma alteração genética bastante rara na qual o sangue apresenta falta da enzima carnosinase. A condição costuma iniciar seus sinais na infância e pode causar atraso ou perda de habilidades do desenvolvimento, deficiência intelectual e crises convulsivas. Um exame de urina pode mostrar a carnosinúria, que é a eliminação aumentada dessa substância pelo organismo. Não existe um medicamento curativo específico e a condição não consta na lista oficial de PCDTs do SUS, mas a rede pública disponibiliza exames diagnósticos e atendimento em reabilitação para apoiar a criança.
A Carnosinemia é uma doença genética muito rara em que falta a enzima carnosinase no sangue.
Escala de raridade
<1/50kMuito rara
1/20kRara
1/10kPouco freq.
1/5kIncomum
1/2k
Encontrou um erro ou informação desatualizada? Sugira uma correção →
Entender a doença
Do básico ao detalhe, leia no seu ritmo
Preparando trilha educativa...
Sinais e sintomas
O que aparece no corpo e com que frequência cada sintoma acontece
Características mais comuns
Os sintomas variam de pessoa para pessoa. Abaixo estão as 6 características clínicas mais associadas, ordenadas por frequência.
Linha do tempo da pesquisa
Encontrou um erro ou informação desatualizada? Sugira uma correção →
Genética e causas
O que está alterado no DNA e como passa nas famílias
Nenhum gene associado encontrado
Os dados genéticos desta condição ainda estão sendo catalogados.
Diagnóstico
Os sinais que médicos procuram e os exames que confirmam
Tratamento e manejo
Remédios, cuidados de apoio e o que precisa acompanhar
Onde tratar no SUS
Hospitais de referência no Brasil e o protocolo oficial do SUS (PCDT)
🇧🇷 Atendimento SUS — Deficiência de carnosinase
Selecione um estado ou use sua localização para ver resultados.
Dados de DATASUS/CNES, SBGM, ABNeuro e Ministério da Saúde. Sempre confirme a disponibilidade diretamente com o estabelecimento.
Pesquisa ativa
Ensaios clínicos abertos e novidades científicas recentes
Pesquisa e ensaios clínicos
Nenhum ensaio clínico registrado para esta condição.
Publicações mais relevantes
Dual Effect of Carnosine on ROS Formation in Rat Cultured Cortical Astrocytes.
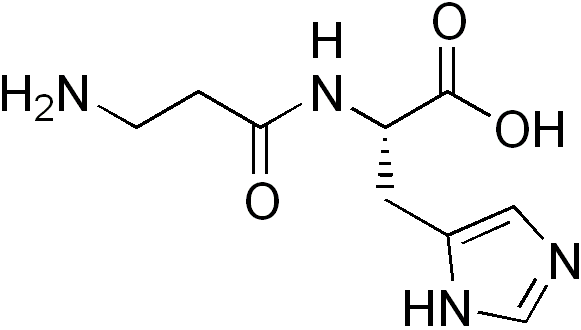
Carnosine is composed of β-alanine and L-histidine and is considered to be an important neuroprotective agent with antioxidant, metal chelating, and antisenescence properties. However, children with serum carnosinase deficiency present increased circulating carnosine and severe neurological symptoms. We here investigated the in vitro effects of carnosine on redox and mitochondrial parameters in cultured cortical astrocytes from neonatal rats. Carnosine did not alter mitochondrial content or mitochondrial membrane potential. On the other hand, carnosine increased mitochondrial superoxide anion formation, levels of thiobarbituric acid reactive substances and oxidation of 2',7'-dichlorofluorescin diacetate (DCF-DA), indicating that carnosine per se acts as a pro-oxidant agent. Nonetheless, carnosine prevented DCF-DA oxidation induced by H2O2 in cultured cortical astrocytes. Since alterations on mitochondrial membrane potential are not likely to be involved in these effects of carnosine, the involvement of N-Methyl-D-aspartate (NMDA) receptors in the pro-oxidant actions of carnosine was investigated. MK-801, an antagonist of NMDA receptors, prevented DCF-DA oxidation induced by carnosine in cultured cortical astrocytes. Astrocyte reactivity induced by carnosine was also prevented by the coincubation with MK-801. The present study shows for the very first time the pro-oxidant effects of carnosine per se in astrocytes. The data raise awareness on the importance of a better understanding of the biological actions of carnosine, a nutraceutical otherwise widely reported as devoid of side effects.
Carnosinase, diabetes mellitus and the potential relevance of carnosinase deficiency.
Carnosinase (CN1) is a dipeptidase, encoded by the CNDP1 gene, that degrades histidine-containing dipeptides, such as carnosine, anserine and homocarnosine. Loss of CN1 function (also called carnosinase deficiency or aminoacyl-histidine dipeptidase deficiency) has been reported in a small number of patients with highly elevated blood carnosine concentrations, denoted carnosinaemia; it is unclear whether the variety of clinical symptoms in these individuals is causally related to carnosinase deficiency. Reduced CN1 function should increase serum carnosine concentrations but the genetic basis of carnosinaemia has not been formally confirmed to be due to CNDP1 mutations. A CNDP1 polymorphism associated with low CN1 activity correlates with significantly reduced risk for diabetic nephropathy, especially in women with type 2 diabetes, and may slow progression of chronic kidney disease in children with glomerulonephritis. Studies in rodents demonstrate antiproteinuric and vasculoprotective effects of carnosine, the precise molecular mechanisms, however, are still incompletely understood. Thus, carnosinemia due to CN1 deficiency may be a non-disease; in contrast, carnosine may potentially protect against long-term sequelae of reactive metabolites accumulating, e.g. in diabetes and chronic renal failure.
Carnosine and Related Peptides: Therapeutic Potential in Age-Related Disorders.
Imidazole dipeptides (ID), such as carnosine (β-alanyl-L-histidine), are compounds widely distributed in excitable tissues of vertebrates. ID are also endowed of several biochemical properties in biological tissues, including antioxidant, bivalent metal ion chelating, proton buffering, and carbonyl scavenger activities. Furthermore, remarkable biological effects have been assigned to such compounds in age-related human disorders and in patients whose activity of serum carnosinase is deficient or undetectable. Nevertheless, the precise biological role of ID is still to be unraveled. In the present review we shall discuss some evidences from clinical and basic studies for the utilization of ID as a drug therapy for age-related human disorders.
Publicações recentes
Dual Effect of Carnosine on ROS Formation in Rat Cultured Cortical Astrocytes.
Carnosinase, diabetes mellitus and the potential relevance of carnosinase deficiency.
Carnosine and Related Peptides: Therapeutic Potential in Age-Related Disorders.
Impairment of electron transfer chain induced by acute carnosine administration in skeletal muscle of young rats.
A novel, quantitative assay for homocarnosine in cerebrospinal fluid using stable-isotope dilution liquid chromatography-tandem mass spectrometry.
📚 EuropePMC9 artigos no totalmostrando 3
Dual Effect of Carnosine on ROS Formation in Rat Cultured Cortical Astrocytes.
Molecular neurobiologyCarnosinase, diabetes mellitus and the potential relevance of carnosinase deficiency.
Journal of inherited metabolic diseaseCarnosine and Related Peptides: Therapeutic Potential in Age-Related Disorders.
Aging and diseaseAssociações
Organizações que acompanham esta doença — pra ter apoio e orientação
Ainda não temos associações cadastradas para Deficiência de carnosinase.
É de uma associação que acompanha esta doença? Fale com a gente →
Doença com base genética
Um médico geneticista pode ajudar no diagnóstico de Deficiência de carnosinase e no aconselhamento genético da família.
Doenças relacionadas
Doenças com sintomas parecidos — ajudam quem ainda está buscando diagnóstico
Perguntas frequentes
O que as famílias mais perguntam sobre esta doença — cada resposta com a fonte de onde saiu
É uma doença genética rara caracterizada pela ausência ou diminuição importante da enzima carnosinase no sangue. Ela também é conhecida na literatura médica pelo nome de carnosinemia.
Referências
Fontes citadas no texto, publicações do grafo e bases de dados usadas neste verbete
5 publicações do grafo RarasNet (PubMed) · 6 bases de dados. Títulos, periódicos e PMIDs vêm direto da fonte, sem intermediação de IA.
Dados compilados pelo RarasNet a partir de fontes abertas (Orphanet, OMIM, MONDO, PubMed/EuropePMC, ClinicalTrials.gov, DATASUS, PCDT/MS). Este conteúdo é informativo e não substitui avaliação médica.
Citar este verbete
Raras. (s.d.). Deficiência de carnosinase. Em Raras — Enciclopédia de Doenças Raras do Brasil. https://raras.org/doenca/deficiencia-de-carnosinase
Formato APA. Conteúdo sob CC BY 4.0 — reuso livre com atribuição.
Conteúdo mantido por Agente Raras · Médicos e pesquisadores podem colaborar
Deficiência de carnosinase
📋 Origem dos dados
Esta página agrega dados de fontes públicas e oficiais. Dados sobre cobertura no SUS (PCDT, CEAF) são verificados ativamente por agente proativo (ver badge no infobox). Demais dados têm atribuição de fonte + data da última sincronização — clique para abrir o original.
- Doença rara (ontologia)
- fonte: Orphanet
- Identificador unificado
- fonte: MONDO
- Genética mendeliana
- fonte: OMIM
- Codificação WHO/SUS
- fonte: WHO ICD-10 / DATASUS
- CID-11 (futuro)
- fonte: WHO ICD-11
- NIH/GARD
- fonte: GARD (NIH)
- Dado público estruturado
- fonte: Wikidata

