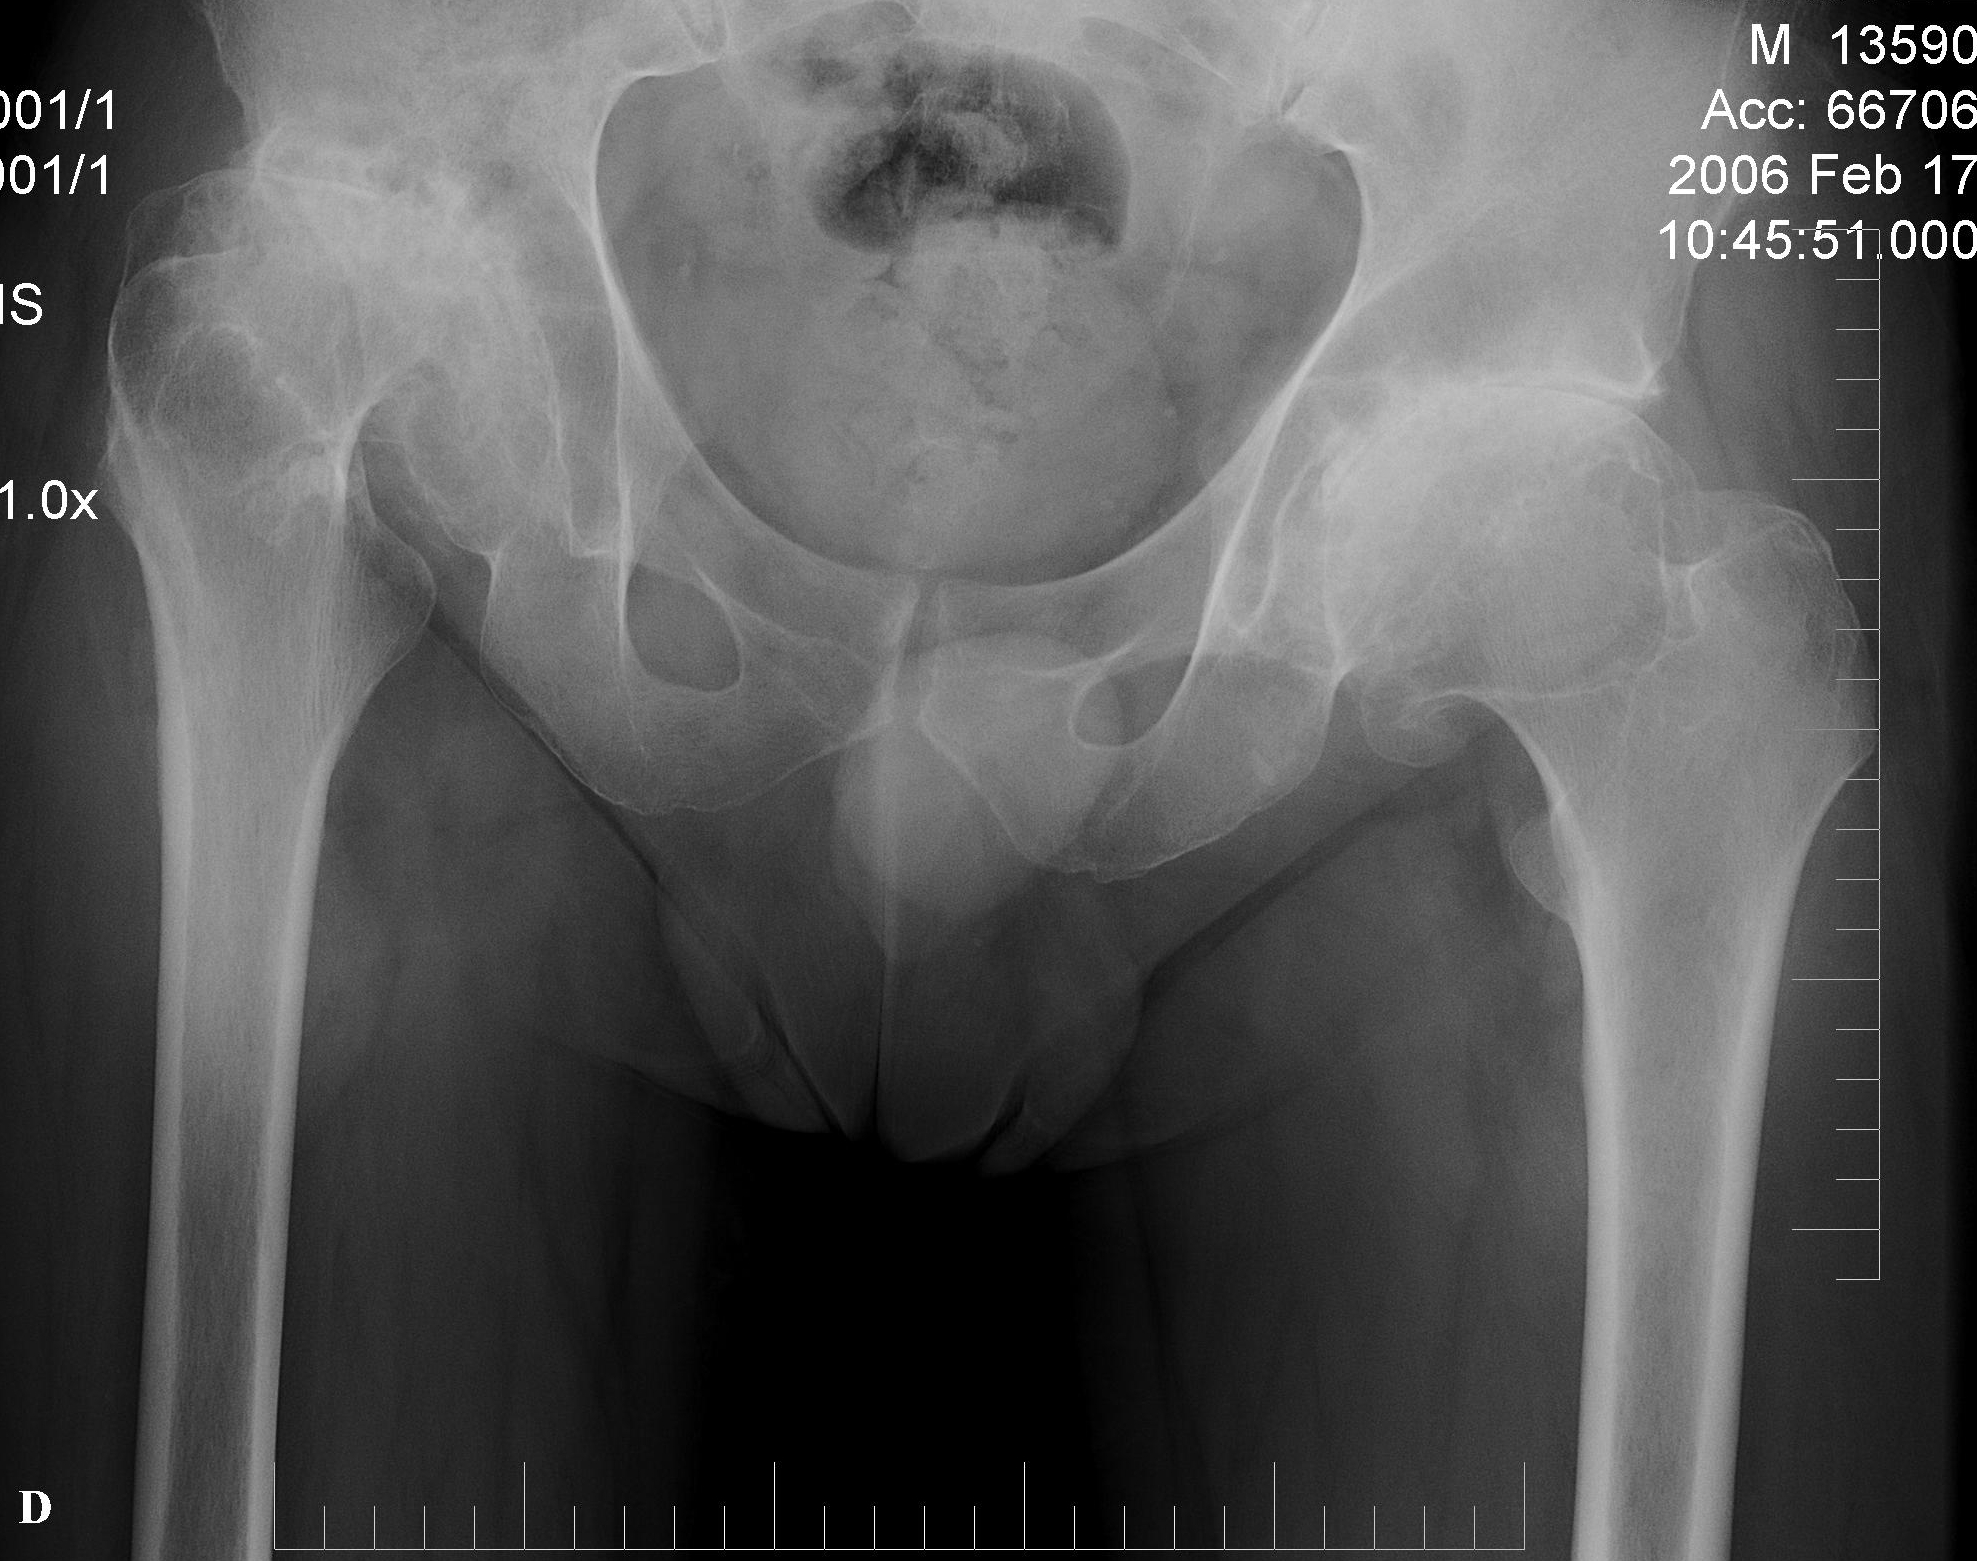
A doença de Dyggve-Melchior-Clausen (DMC) é uma doença esquelética rara pertencente ao grupo das displasias espondiloepimetafisárias.
Introdução
O que você precisa saber de cara
A doença de Dyggve-Melchior-Clausen é uma condição genética rara que afeta a formação e o crescimento dos ossos a partir da infância. As famílias costumam notar alterações como baixa estatura, encurtamento dos braços e dedos, curvatura acentuada na coluna e um modo característico de caminhar. O quadro tem herança autossômica recessiva e é causado por mutações no gene DYM. Embora não haja remédio curativo ou protocolo específico de medicamentos no SUS, o sistema público disponibiliza acompanhamento em reabilitação para auxiliar na mobilidade e qualidade de vida.
A doença de Dyggve-Melchior-Clausen (DMC) é uma doença esquelética rara pertencente ao grupo das displasias espondiloepimetafisárias.
Escala de raridade
<1/50kMuito rara
1/20kRara
1/10kPouco freq.
1/5kIncomum
1/2k
Encontrou um erro ou informação desatualizada? Sugira uma correção →
Entender a doença
Do básico ao detalhe, leia no seu ritmo
Preparando trilha educativa...
Sinais e sintomas
O que aparece no corpo e com que frequência cada sintoma acontece
Partes do corpo afetadas
+ 55 sintomas em outras categorias
Características mais comuns
Os sintomas variam de pessoa para pessoa. Abaixo estão as 111 características clínicas mais associadas, ordenadas por frequência.
Linha do tempo da pesquisa
Encontrou um erro ou informação desatualizada? Sugira uma correção →
Genética e causas
O que está alterado no DNA e como passa nas famílias
Genes associados
1 gene identificado com associação a esta condição. Padrão de herança: Autosomal recessive.
Curadoria gene-doença
fontes oficiaisDyggve-Melchior-Clausen syndrome
A rare autosomal recessive disorder belonging to the group of spondyloepimetaphyseal dysplasias. DMC is characterized by progressive short stature with short trunk dwarfism, microcephaly, protruding sternum, and psychomotor retardation. Radiological features include a platyspondyly with double vertebral humps, an epiphyso-metaphyseal dysplasia and lacy pelvis iliac crests.
Variantes genéticas (ClinVar)
105 variantes patogênicas registradas no ClinVar.
Diagnóstico
Os sinais que médicos procuram e os exames que confirmam
Tratamento e manejo
Remédios, cuidados de apoio e o que precisa acompanhar
Onde tratar no SUS
Hospitais de referência no Brasil e o protocolo oficial do SUS (PCDT)
🇧🇷 Atendimento SUS — Doença de Dyggve-Melchior-Clausen
Selecione um estado ou use sua localização para ver resultados.
Dados de DATASUS/CNES, SBGM, ABNeuro e Ministério da Saúde. Sempre confirme a disponibilidade diretamente com o estabelecimento.
Pesquisa ativa
Ensaios clínicos abertos e novidades científicas recentes
Ensaios em destaque
Nenhum país com ensaio aberto no momento.
Pesquisa e ensaios clínicos
1 ensaios clínicos encontrados.
Publicações mais relevantes
Uncovering Dual Molecular Diagnoses in Families with Complex Phenotypes through Structural and Clinical Study of Novel COL4A6 Variants.
The relationship between observed clinical phenotypes and underlying genotypes is blended or skewed in multiple molecular diagnoses, complicating a comprehensive molecular genetic diagnosis. We report two families with dual diagnoses, using the deafness-associated gene, COL4A6, to exemplify its contribution to blended, complex clinical presentations. This is an observational study within a large, ethnically diverse rare disease cohort, focusing on families with hearing loss and suspected dual diagnoses, followed by functional and structural studies of novel variants. Families were identified through a large rare disease sequencing initiative. Exome or genome sequencing was performed, with follow-up RNA studies for a synonymous COL4A6 variant. Spatial and temporal expression analysis in zebrafish traced col4a6 expression in the otic vesicle and ear from 1 to 5 days post-fertilization. Structural modeling was used to estimate variant impact on protein structure. We identified two families affected by multiple genetic disorders. The first family presented a missense COL4A6 variant (NM_033641.4:c.1480G>A p.(Gly494Arg)), accounting for hearing loss, while a likely pathogenic HEXA variant (NM_000520.6:c.902T>G p.(Met301Arg)) explained Tay-Sachs disease features. The second family exhibited a synonymous COL4A6 variant (NM_033641.4:c.1767G>A p.(Pro589=)), leading to partial exon skipping and hearing loss, along with a pathogenic splice-site variant in DYM (NM_001353214.3:c.1125 + 1G>T p.?), causing the Dyggve-Melchior-Clausen disease phenotype. Our findings highlight the importance of recognizing dual molecular diagnoses to untangle blended phenotypes, as well as the diagnostic relevance of synonymous variants with predicted splicing effects.
Atypical presentation of Dyggve-Melchior-Clausen disease in a Moroccan child without developmental delay and intellectual disabilities.
Dyggve-Melchior-Clausen (DMC) disease is a rare autosomal recessive disorder primarily characterized by spondylo-epimetaphyseal dysplasia, intellectual disability, and distinctive facial features. Patients typically present with severe developmental delays and cognitive impairments, defining features of the syndrome. This case report examines a 13-year-old Moroccan child diagnosed with DMC disease, presenting classical skeletal abnormalities, including spondylo-epimetaphyseal dysplasia, as confirmed through exome sequencing. Notably, the child exhibited a mutation recurrently identified in the Moroccan population. However, the patient showed no signs of developmental delay or intellectual disability, a marked deviation from the traditionally described phenotype. This finding suggests a broader clinical variability associated with DMC disease, emphasizing the importance of individualized assessments. This atypical presentation expands the phenotypic spectrum of DMC disease, challenging its conventional diagnostic criteria. Further research is required to elucidate the factors influencing phenotypic variability in DMC and to explore potential genotype-phenotype correlations. Early identification and documentation of such atypical cases are critical for refining diagnostic and management strategies for rare disorders.
Propofol and Kearns-Sayre Syndrome: An idiographic approach.
With the focus on an idiographic approach whereby the observations incorporated the various dimensions of individual functioning 'top-down' to 'bottom-up', this case report describes the successful management of a 14-year-old girl with Kearns-Sayre syndrome and Dyggve-Melchior-Clausen disease requiring a transvenous permanent pacemaker implantation for complete heart block. The patient presented to a tertiary care centre in Muscat, Oman, in 2023 seeking consultation. The current idiographic approach appears to have a heuristic value for 2 interrelated reasons. Firstly, it is unlikely that even tertiary care units can accrue such rare presentations and scrutinise them under nomothetic approach. Secondly, by employing the idiographic approach that is capable of examining each case in-depth, the aspiration for good health and well-being may come to the forefront. To the best of the authors' knowledge this is the first published idiographic report in anaesthesia care.
Publicações recentes
Uncovering dual molecular diagnoses in families with complex phenotypes through structural and clinical studies of novel COL4A6 variants.
Atypical presentation of Dyggve-Melchior-Clausen disease in a Moroccan child without developmental delay and intellectual disabilities.
Propofol and Kearns-Sayre Syndrome: An idiographic approach.
[Smith-McCort syndrome (author's transl)].
📚 EuropePMC1 artigos no totalmostrando 3
Uncovering Dual Molecular Diagnoses in Families with Complex Phenotypes through Structural and Clinical Study of Novel COL4A6 Variants.
QJM : monthly journal of the Association of PhysiciansAtypical presentation of Dyggve-Melchior-Clausen disease in a Moroccan child without developmental delay and intellectual disabilities.
Molecular biology reportsPropofol and Kearns-Sayre Syndrome: An idiographic approach.
Sultan Qaboos University medical journalAssociações
Organizações que acompanham esta doença — pra ter apoio e orientação
Ainda não temos associações cadastradas para Doença de Dyggve-Melchior-Clausen.
É de uma associação que acompanha esta doença? Fale com a gente →
Doença com base genética
Um médico geneticista pode ajudar no diagnóstico de Doença de Dyggve-Melchior-Clausen e no aconselhamento genético da família.
Doenças relacionadas
Doenças com sintomas parecidos — ajudam quem ainda está buscando diagnóstico
Perguntas frequentes
O que as famílias mais perguntam sobre esta doença — cada resposta com a fonte de onde saiu
Sim, a condição apresenta padrão de herança autossômica recessiva. Para manifestar a doença, a pessoa herda cópias alteradas do gene DYM de ambos os genitores.
Referências
Fontes citadas no texto, publicações do grafo e bases de dados usadas neste verbete
4 publicações do grafo RarasNet (PubMed) · 7 bases de dados. Títulos, periódicos e PMIDs vêm direto da fonte, sem intermediação de IA.
Dados compilados pelo RarasNet a partir de fontes abertas (Orphanet, OMIM, MONDO, PubMed/EuropePMC, ClinicalTrials.gov, DATASUS, PCDT/MS). Este conteúdo é informativo e não substitui avaliação médica.
Citar este verbete
Raras. (s.d.). Doença de Dyggve-Melchior-Clausen. Em Raras — Enciclopédia de Doenças Raras do Brasil. https://raras.org/doenca/doenca-de-dyggve-melchior-clausen
Formato APA. Conteúdo sob CC BY 4.0 — reuso livre com atribuição.
Conteúdo mantido por Agente Raras · Médicos e pesquisadores podem colaborar
Doença de Dyggve-Melchior-Clausen
📋 Origem dos dados
Esta página agrega dados de fontes públicas e oficiais. Dados sobre cobertura no SUS (PCDT, CEAF) são verificados ativamente por agente proativo (ver badge no infobox). Demais dados têm atribuição de fonte + data da última sincronização — clique para abrir o original.
- Doença rara (ontologia)
- fonte: Orphanet
- Identificador unificado
- fonte: MONDO
- Genética mendeliana
- fonte: OMIM
- Codificação WHO/SUS
- fonte: WHO ICD-10 / DATASUS
- CID-11 (futuro)
- fonte: WHO ICD-11
- NIH/GARD
- fonte: GARD (NIH)
- Indexação biomédica
- fonte: MeSH (NLM)
- Dado público estruturado
- fonte: Wikidata

