A síndrome 49,XXXXY representa uma anomalia cromossômica do tipo aneuploide caracterizada pela presença de três cromossomos X extras no sexo masculino.
Introdução
O que você precisa saber de cara
A síndrome 49,XXXXY, também chamada de XXXXY, é uma condição genética rara em que meninos nascem com três cromossomos X a mais no organismo. Ela costuma causar atraso global do desenvolvimento, deficiência intelectual e alterações físicas como tamanho reduzido do pênis e do escroto. A doença não conta com um protocolo clínico e diretriz terapêutica (PCDT) próprio no Ministério da Saúde, mas o SUS disponibiliza procedimentos de reabilitação e exames genéticos como o cariótipo.
A síndrome 49,XXXXY representa uma anomalia cromossômica do tipo aneuploide caracterizada pela presença de três cromossomos X extras no sexo masculino.
Escala de raridade
<1/50kMuito rara
1/20kRara
1/10kPouco freq.
1/5kIncomum
1/2k
Encontrou um erro ou informação desatualizada? Sugira uma correção →
Entender a doença
Do básico ao detalhe, leia no seu ritmo
Preparando trilha educativa...
Sinais e sintomas
O que aparece no corpo e com que frequência cada sintoma acontece
Partes do corpo afetadas
+ 24 sintomas em outras categorias
Características mais comuns
Os sintomas variam de pessoa para pessoa. Abaixo estão as 64 características clínicas mais associadas, ordenadas por frequência.
Linha do tempo da pesquisa
Encontrou um erro ou informação desatualizada? Sugira uma correção →
Genética e causas
O que está alterado no DNA e como passa nas famílias
Nenhum gene associado encontrado
Os dados genéticos desta condição ainda estão sendo catalogados.
Diagnóstico
Os sinais que médicos procuram e os exames que confirmam
Tratamento e manejo
Remédios, cuidados de apoio e o que precisa acompanhar
Onde tratar no SUS
Hospitais de referência no Brasil e o protocolo oficial do SUS (PCDT)
🇧🇷 Atendimento SUS — Síndrome 49,XXXXY
Selecione um estado ou use sua localização para ver resultados.
Dados de DATASUS/CNES, SBGM, ABNeuro e Ministério da Saúde. Sempre confirme a disponibilidade diretamente com o estabelecimento.
Pesquisa ativa
Ensaios clínicos abertos e novidades científicas recentes
Pesquisa e ensaios clínicos
Nenhum ensaio clínico registrado para esta condição.
Publicações mais relevantes
Mostrando amostra de 2 publicações de um total de 20
The timely diagnosis of 49, XXXXY with the combined detection of MLPA, karyotype, and QF-PCR in a newborn with multiple congenital malformations: a case report.
49, XXXXY is a rare sex chromosomal aneuploidy syndrome. The patients usually are diagnosed several months or years after birth. Herein a neonate with respiratory distress and multiple malformations was diagnosed with 49, XXXXY syndrome by an economical method of multiplex ligation-dependent probe amplification (MLPA) followed karyotype analysis. An infant was born via spontaneous vaginal delivery at 41+3 weeks' gestation and hospitalized due to neonatal asphyxia. He was the first child to a 24-year-old gravida1, para1 (G1P1) mother. The newborn was characterized low birth weight (2.4 Kg, below the 3rd percentile), and an Apgar score of 6 at 1 minute, 8 at 5 minutes, and 9 at 10 minutes. The physical examinations of the patient revealed ocular hypertelorism, epicanthal folds, low nasal bridge, high-arched palate, cleft palate, micrognathia, low-set ears, microcephaly, hypotonia, and micropenis. Echocardiography revealed atrial septal defects (ASD). The brainstem auditory evoked potential (BAEP) reflected auditory function impairment. Genetic testing methods, including MLPA, karyotyping, and quantitative fluorescent polymerase chain reaction (QF-PCR), were performed for definitive diagnosis, which confirmed 49, XXXXY syndrome. The presentation of the 49, XXXXY newborn was atypical, they may only include low birth weight, multiple malformations and a characteristic facial appearance which were consistent with the characteristics of autosomal and sex chromosome aneuploidies. At this time, the economical and rapid method of MLPA to screen the number of chromosome, and then choose the appropriate means to make the final diagnosis and improve the quality of life of patients with timely therapy.
49,XXXXY syndrome: A case study and a systematic review of clinical features among the Iranian population.
The present study describes the clinical, biochemical, hormonal, and developmental characteristics of a patient affected 49,XXXXY syndrome with routine Fraccaro syndrome features accompanied by sexual masturbation behavior. This study summarized the clinical features and also maternal age on birth time of so far 49,XXXXY reported patients among the Iranian population.
Publicações recentes
Prenatal Diagnosis of 49,XXXXY Syndrome: A Case Report With Literature Review.
Case Report of 49,XXXXY Syndrome: A Rare Variation of Klinefelter Syndrome With Seizure Disorder and ASD.
49,XXXXY PATIENT AND INCIDENTAL FINDING OF LOW LEVEL MOSAIC 45,X IN THE MOTHER.
The timely diagnosis of 49, XXXXY with the combined detection of MLPA, karyotype, and QF-PCR in a newborn with multiple congenital malformations: a case report.
49,XXXXY syndrome: A case study and a systematic review of clinical features among the Iranian population.
📚 EuropePMC61 artigos no totalmostrando 2
The timely diagnosis of 49, XXXXY with the combined detection of MLPA, karyotype, and QF-PCR in a newborn with multiple congenital malformations: a case report.
Translational pediatrics49,XXXXY syndrome: A case study and a systematic review of clinical features among the Iranian population.
Clinical case reportsAssociações
Organizações que acompanham esta doença — pra ter apoio e orientação
Ainda não temos associações cadastradas para Síndrome 49,XXXXY.
É de uma associação que acompanha esta doença? Fale com a gente →
Doença com base genética
Um médico geneticista pode ajudar no diagnóstico de Síndrome 49,XXXXY e no aconselhamento genético da família.
Doenças relacionadas
Doenças com sintomas parecidos — ajudam quem ainda está buscando diagnóstico
Perguntas frequentes
O que as famílias mais perguntam sobre esta doença — cada resposta com a fonte de onde saiu
Não há cura descrita para a condição cromossômica, que é caracterizada pela presença permanente de três cromossomos X adicionais. O acompanhamento clínico visa gerenciar os sintomas apresentados, contando com o procedimento de atendimento em reabilitação para doenças raras no SUS.
Referências
Fontes citadas no texto, publicações do grafo e bases de dados usadas neste verbete
5 publicações do grafo RarasNet (PubMed) · 6 bases de dados. Títulos, periódicos e PMIDs vêm direto da fonte, sem intermediação de IA.
Dados compilados pelo RarasNet a partir de fontes abertas (Orphanet, OMIM, MONDO, PubMed/EuropePMC, ClinicalTrials.gov, DATASUS, PCDT/MS). Este conteúdo é informativo e não substitui avaliação médica.
Citar este verbete
Raras. (s.d.). Síndrome 49,XXXXY. Em Raras — Enciclopédia de Doenças Raras do Brasil. https://raras.org/doenca/sindrome-49xxxxy
Formato APA. Conteúdo sob CC BY 4.0 — reuso livre com atribuição.
Conteúdo mantido por Agente Raras · Médicos e pesquisadores podem colaborar
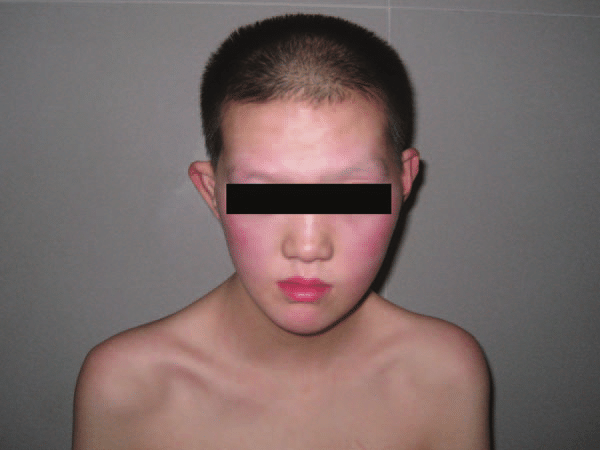
Síndrome 49,XXXXY
📋 Origem dos dados
Esta página agrega dados de fontes públicas e oficiais. Dados sobre cobertura no SUS (PCDT, CEAF) são verificados ativamente por agente proativo (ver badge no infobox). Demais dados têm atribuição de fonte + data da última sincronização — clique para abrir o original.
- Doença rara (ontologia)
- fonte: Orphanet
- Identificador unificado
- fonte: MONDO
- Codificação WHO/SUS
- fonte: WHO ICD-10 / DATASUS
- NIH/GARD
- fonte: GARD (NIH)
- Dado público estruturado
- fonte: Wikidata

