É uma condição em que a proteína chamada "transdutora de sinal e ativadora de transcrição 3" está presente em pouca quantidade, age de forma reduzida ou está totalmente ausente. A falta dessa proteína está associada à síndrome de hiper-IgE.
Introdução
O que você precisa saber de cara
Síndrome hiper‑IgE autossômica dominante (AD-HIES), anteriormente conhecida como síndrome de Job, é uma condição que afeta vários sistemas do corpo, particularmente o sistema imunológico. Infecções recorrentes são comuns em pessoas com a condição. Indivíduos afetados tendem a ter episódios frequentes de pneumonia, que são causados por certos tipos de bactérias que infectam os pulmões e provocam inflamação. A inflamação é uma resposta normal do sistema imunológico a lesões e invasores externos (como bactérias). No entanto, inflamação excessiva pode danificar os tecidos corporais. Pneumonia recorrente frequentemente resulta na formação de cistos preenchidos com ar (pneumatoceles) nos pulmões. Infecções cutâneas frequentes e um distúrbio inflamatório da pele chamado eczema também são muito comuns em AD-HIES. Esses problemas de pele causam erupções cutâneas, bolhas, acúmulos de pus (abscessos), feridas abertas e descamação.
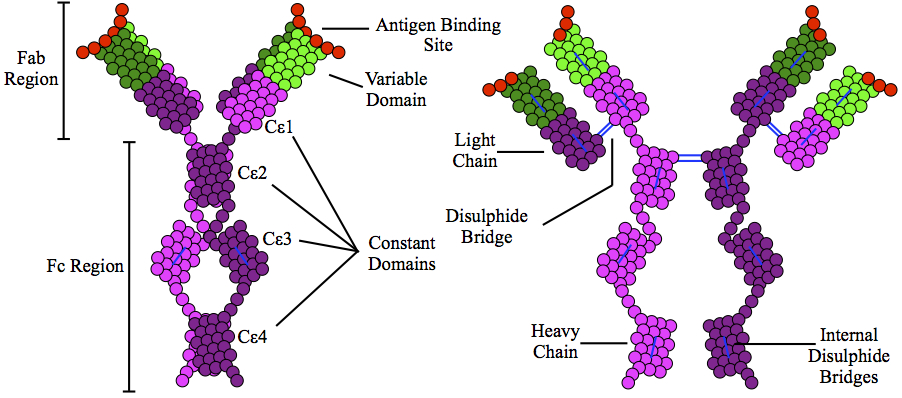
Por razões desconhecidas, pessoas com AD-HIES têm níveis anormalmente altos de uma proteína do sistema imunológico chamada imunoglobulina E (IgE) no sangue. A IgE normalmente desencadeia uma resposta imunológica contra invasores externos no corpo, particularmente vermes parasitas, e está envolvida em alergias. No entanto, a IgE não é necessária para esses papéis em pessoas com AD-HIES, e não está claro por que indivíduos afetados apresentam níveis tão elevados da proteína sem apresentar alergias.
AD-HIES também afeta outras partes do corpo, incluindo os ossos e os dentes. Muitas pessoas com AD-HIES apresentam anomalias esqueléticas, como uma amplitude de movimento articular incomumente grande (hiperextensibilidade), curvatura anormal da coluna vertebral (escoliose), densidade óssea reduzida (osteopenia) e tendência a fraturas ósseas fáceis. Uma anomalia dentária comum nessa condição é que os dentes primários (de leite) não caem no momento usual durante a infância, mas são retidos enquanto os dentes permanentes crescem. Outros sinais e sintomas de AD-HIES podem incluir anomalias das artérias que fornecem sangue ao músculo cardíaco (artérias coronárias), traços faciais distintivos e anomalias estruturais do cérebro, que não afetam a inteligência da pessoa.
Fonte: MedlinePlus Genetics (NLM/NIH), traduzidoÉ uma condição em que a proteína chamada "transdutora de sinal e ativadora de transcrição 3" está presente em pouca quantidade, age de forma reduzida ou está totalmente ausente. A falta dessa proteína está associada à síndrome de hiper-IgE.
Tem tratamento?
Escala de raridade
<1/50kMuito rara
1/20kRara
1/10kPouco freq.
1/5kIncomum
1/2k
Encontrou um erro ou informação desatualizada? Sugira uma correção →
Entender a doença
Do básico ao detalhe, leia no seu ritmo
Preparando trilha educativa...
Sinais e sintomas
O que aparece no corpo e com que frequência cada sintoma acontece
Partes do corpo afetadas
+ 21 sintomas em outras categorias
Características mais comuns
Os sintomas variam de pessoa para pessoa. Abaixo estão as 85 características clínicas mais associadas, ordenadas por frequência.
Linha do tempo da pesquisa
Encontrou um erro ou informação desatualizada? Sugira uma correção →
Genética e causas
O que está alterado no DNA e como passa nas famílias
Genes associados
1 gene identificado com associação a esta condição. Padrão de herança: Autosomal dominant.
Curadoria gene-doença
fontes oficiaisHyper-IgE syndrome 1, autosomal dominant, with recurrent infections
A rare disorder of immunity and connective tissue characterized by immunodeficiency, chronic eosinophilia, distinctive coarse facial appearance, abnormal dentition, hyperextensibility of the joints, and bone fractures.
Medicamentos aprovados (FDA)
1 medicamento encontrado nos registros da FDA americana.
Variantes genéticas (ClinVar)
183 variantes patogênicas registradas no ClinVar.
Vias biológicas (Reactome)
30 vias biológicas associadas aos genes desta condição.
Diagnóstico
Os sinais que médicos procuram e os exames que confirmam
Tratamento e manejo
Remédios, cuidados de apoio e o que precisa acompanhar
Onde tratar no SUS
Hospitais de referência no Brasil e o protocolo oficial do SUS (PCDT)
🇧🇷 Atendimento SUS — Síndrome de hiper-IgE autossômica dominante por deficiência de STAT3
Selecione um estado ou use sua localização para ver resultados.
Dados de DATASUS/CNES, SBGM, ABNeuro e Ministério da Saúde. Sempre confirme a disponibilidade diretamente com o estabelecimento.
Pesquisa ativa
Ensaios clínicos abertos e novidades científicas recentes
Ensaios em destaque
Com ensaio aberto em 2 países. O ponto verde marca onde há vaga agora.
🟢 Recrutando agora
2 pesquisas recrutando participantes. Converse com seu médico sobre a possibilidade de participar.
Outros ensaios clínicos
12 ensaios clínicos encontrados, 3 ativos.
Publicações mais relevantes
Publicações recentes
Ver todas no PubMedAssociações
Organizações que acompanham esta doença — pra ter apoio e orientação
Ainda não temos associações cadastradas para Síndrome de hiper-IgE autossômica dominante por deficiência de STAT3.
É de uma associação que acompanha esta doença? Fale com a gente →
Doença com base genética
Um médico geneticista pode ajudar no diagnóstico de Síndrome de hiper-IgE autossômica dominante por deficiência de STAT3 e no aconselhamento genético da família.
Doenças relacionadas
Doenças com sintomas parecidos — ajudam quem ainda está buscando diagnóstico
Perguntas frequentes
O que as famílias mais perguntam sobre esta doença — cada resposta com a fonte de onde saiu
Não há uma cura definitiva catalogada nas diretrizes clínicas da doença. O manejo médico concentra-se em tratar precocemente infecções, prevenir lesões pulmonares e conter o dano inflamatório nos tecidos.
Referências
Fontes citadas no texto, publicações do grafo e bases de dados usadas neste verbete
1 publicação do grafo RarasNet (PubMed) · 8 bases de dados. Títulos, periódicos e PMIDs vêm direto da fonte, sem intermediação de IA.
Dados compilados pelo RarasNet a partir de fontes abertas (Orphanet, OMIM, MONDO, PubMed/EuropePMC, ClinicalTrials.gov, DATASUS, PCDT/MS). Este conteúdo é informativo e não substitui avaliação médica.
Citar este verbete
Raras. (s.d.). Síndrome de hiper-IgE autossômica dominante por deficiência de STAT3. Em Raras — Enciclopédia de Doenças Raras do Brasil. https://raras.org/doenca/sindrome-de-hiper-ige-autossomica-dominante-por-deficiencia-de-stat3
Formato APA. Conteúdo sob CC BY 4.0 — reuso livre com atribuição.
Conteúdo mantido por Agente Raras · Médicos e pesquisadores podem colaborar
Síndrome de hiper-IgE autossômica dominante por deficiência de STAT3
📋 Origem dos dados
Esta página agrega dados de fontes públicas e oficiais. Dados sobre cobertura no SUS (PCDT, CEAF) são verificados ativamente por agente proativo (ver badge no infobox). Demais dados têm atribuição de fonte + data da última sincronização — clique para abrir o original.
- Doença rara (ontologia)
- fonte: Orphanet
- Identificador unificado
- fonte: MONDO
- Genética mendeliana
- fonte: OMIM
- Codificação WHO/SUS
- fonte: WHO ICD-10 / DATASUS
- CID-11 (futuro)
- fonte: WHO ICD-11
- NIH/GARD
- fonte: GARD (NIH)
- Indexação biomédica
- fonte: MeSH (NLM)
- Dado público estruturado
- fonte: Wikidata
- Medicamentos aprovados FDA
- fonte: FDA OpenFDA
- Ensaios clínicos
- fonte: ClinicalTrials.gov

