A síndrome de Pai é um distúrbio idiopático do desenvolvimento caracterizado por fenda mediana do lábio superior (LCM), pólipos na linha média da pele facial e mucosa nasal e lipomas pericalosos. Também é observado hipertelorismo com anomalias oculares, geralmente com desenvolvimento neuropsicológico normal.
Introdução
O que você precisa saber de cara
A síndrome de Pai é uma condição rara de nascença que provoca alterações no centro do rosto e na cabeça, como fenda no meio do lábio superior e pequenos pólipos na pele ou no nariz. Geralmente também ocorrem lipomas, que são acúmulos benignos de gordura no cérebro, enquanto o desenvolvimento mental da criança costuma ser normal. O tratamento não envolve remédios específicos, sendo focado em cirurgias reparadoras das alterações faciais e no suporte de reabilitação. No Brasil, a síndrome não possui um protocolo oficial do Ministério da Saúde, mas o SUS oferece exames diagnósticos e atendimento de reabilitação para anomalias raras.
A síndrome de Pai é um distúrbio idiopático do desenvolvimento caracterizado por fenda mediana do lábio superior (LCM), pólipos na linha média da pele facial e mucosa nasal e lipomas pericalosos. Também é observado hipertelorismo com anomalias oculares, geralmente com desenvolvimento neuropsicológico normal.
Escala de raridade
<1/50kMuito rara
1/20kRara
1/10kPouco freq.
1/5kIncomum
1/2k
Encontrou um erro ou informação desatualizada? Sugira uma correção →
Entender a doença
Do básico ao detalhe, leia no seu ritmo
Preparando trilha educativa...
Sinais e sintomas
O que aparece no corpo e com que frequência cada sintoma acontece
Partes do corpo afetadas
+ 5 sintomas em outras categorias
Características mais comuns
Os sintomas variam de pessoa para pessoa. Abaixo estão as 19 características clínicas mais associadas, ordenadas por frequência.
Linha do tempo da pesquisa
Encontrou um erro ou informação desatualizada? Sugira uma correção →
Genética e causas
O que está alterado no DNA e como passa nas famílias
Nenhum gene associado encontrado
Os dados genéticos desta condição ainda estão sendo catalogados.
Diagnóstico
Os sinais que médicos procuram e os exames que confirmam
Tratamento e manejo
Remédios, cuidados de apoio e o que precisa acompanhar
Onde tratar no SUS
Hospitais de referência no Brasil e o protocolo oficial do SUS (PCDT)
🇧🇷 Atendimento SUS — Síndrome Pai
Selecione um estado ou use sua localização para ver resultados.
Dados de DATASUS/CNES, SBGM, ABNeuro e Ministério da Saúde. Sempre confirme a disponibilidade diretamente com o estabelecimento.
Pesquisa ativa
Ensaios clínicos abertos e novidades científicas recentes
Pesquisa e ensaios clínicos
Nenhum ensaio clínico registrado para esta condição.
Publicações mais relevantes
Nasal Glioma in a Newborn With Suspected Pai Syndrome: Surgical and Diagnostic Insights.
Nasal glial heterotopias, or nasal gliomas, are rare congenital midline lesions composed of ectopic, non-neoplastic glial tissue. They are often mistaken for encephaloceles due to overlapping clinical and embryologic features. Accurate diagnosis is essential to avoid complications associated with surgical intervention. The authors present the case of a newborn female infant born at 35 weeks and 6 days of gestation with a midline nasal mass, respiratory distress, and multiple dysmorphic features. Prenatal and postnatal imaging revealed a pedunculated nasal lesion without intracranial extension and a corpus callosal lipoma suggestive of Pai syndrome. The mass was surgically excised on day of life 2, and tissue was sent for histopathologic evaluation. Pathology confirmed a benign fibroepithelial polyp with rare nerve fibers and negative GFAP staining, consistent with nasal glioma. Postoperatively, the patient exhibited persistent hypotonia, respiratory, and feeding difficulties. Imaging revealed bilateral vestibulocochlear nerve atresia and a hypoplastic facial nerve. Genetic evaluation for Pai syndrome is ongoing. This case highlights the diagnostic and management challenges of nasal gliomas, particularly when associated with syndromic features. MRI is critical for preoperative assessment to exclude intracranial communication. Early surgical excision and multidisciplinary follow-up are essential for optimal outcomes in affected neonates.
Case report: Pai syndrome with multiple ventricular septal defect and without cleft palate.
Pai syndrome is described as the association of a midline cleft lip, midline facial polyps, and lipoma of the central nervous system. However, only a few patients present the full triad, and most exhibit a wide spectrum of phenotypic variability. Its entire clinical spectrum is still poorly delineated and the etiology remains unknown. In this report, a newborn was presented with congenital nasal septal lipoma, lipoma of the corpus callosum, multiple ventricular septal defect, and additional minor facial dysmorphism. This entity, multiple ventricular septal defect, which has never been reported in PS. Cytogenetic analysis showed normal male 46, XY karyotype. Chromosomal microarray analysis (750 K array) was also unremarkable. This case draws attention with the presence of multiple ventricular septal defect in Pai syndrome and is important in terms of providing phenotypic diversity. To our knowledge, this is also the first genetically evaluated case of Pai syndrome from Turkey.
Lipomas: genetic basis of common skin lesions and their occurrence in rare diseases.
Lipomas are usually sporadic, asymptomatic lesions, and their clinical and histologic presentation does not pose diagnostic difficulties. In ambiguous cases, however, knowledge of genetics is necessary. HMGA2 expression in adipose cells enables the differentiation of normal adipose tissue from lipoma and liposarcoma. Moreover, lipomas can be associated with genetic diseases, such as multiple endocrine neoplasia type 1, neurofibromatosis type 1, Wilson's disease, or mitochondrial diseases. Lipomas can run in families (familial multiple lipomatosis) or be a part of genetic syndromes such as PTEN hamartoma tumor syndrome, Proteus syndrome, and Pai syndrome. This study aims to present the genetic basis of lipomas and diseases in which these lesions occur in the clinical picture.
Toward clinical and molecular dissection of frontonasal dysplasia with facial skin polyps: From Pai syndrome to differential diagnosis through a series of 27 patients.
Unique or multiple congenital facial skin polyps are features of several rare syndromes, from the most well-known Pai syndrome (PS), to the less recognized oculoauriculofrontonasal syndrome (OAFNS), encephalocraniocutaneous lipomatosis (ECCL), or Sakoda complex (SC). We set up a research project aiming to identify the molecular bases of PS. We reviewed 27 individuals presenting with a syndromic frontonasal polyp and initially referred for PS. Based on strict clinical classification criteria, we could confirm only nine (33%) typical and two (7%) atypical PS individuals. The remaining ones were either OAFNS (11/27-41%) or presenting with an overlapping syndrome (5/27-19%). Because of the phenotypic overlap between these entities, OAFNS, ECCL, and SC can be either considered as differential diagnosis of PS or part of the same spectrum. Exome and/or genome sequencing from blood DNA in 12 patients and from affected tissue in one patient failed to identify any replication in candidate genes. Taken together, our data suggest that conventional approaches routinely utilized for the identification of molecular etiologies responsible for Mendelian disorders are inconclusive. Future studies on affected tissues and multiomics studies will thus be required in order to address either the contribution of mosaic or noncoding variation in these diseases.
Pai syndrome: From the womb until 19 months of age, a neurological development success story.
A prenatal and postnatal follow-up of a child with Pai syndrome, especially till toddler age, allows a better understanding of the evolution of this syndrome. This offers insight on possible outcomes especially in what concerns the neurodevelopment.
Publicações recentes
Nasal Glioma in a Newborn With Suspected Pai Syndrome: Surgical and Diagnostic Insights.
📖 RevisãoCase report: Pai syndrome with multiple ventricular septal defect and without cleft palate.
Lipomas: genetic basis of common skin lesions and their occurrence in rare diseases.
Toward clinical and molecular dissection of frontonasal dysplasia with facial skin polyps: From Pai syndrome to differential diagnosis through a series of 27 patients.
Pai syndrome: From the womb until 19 months of age, a neurological development success story.
📚 EuropePMC35 artigos no totalmostrando 17
Nasal Glioma in a Newborn With Suspected Pai Syndrome: Surgical and Diagnostic Insights.
The Journal of craniofacial surgeryCase report: Pai syndrome with multiple ventricular septal defect and without cleft palate.
Clinical neurology and neurosurgeryLipomas: genetic basis of common skin lesions and their occurrence in rare diseases.
Postepy dermatologii i alergologiiToward clinical and molecular dissection of frontonasal dysplasia with facial skin polyps: From Pai syndrome to differential diagnosis through a series of 27 patients.
American journal of medical genetics. Part APai syndrome: From the womb until 19 months of age, a neurological development success story.
Clinical case reportsAnatomic landmark approach to reconstruction of asymmetric midline cleft lip due to Pai syndrome.
Archives of plastic surgeryFirst Report of Pai Syndrome With Upper Alveolar Cavernous Hemangioma: Diagnosis and Surgical Treatment.
The Journal of craniofacial surgeryPrenatal diagnosis of pericallosal lipoma: Systematic review.
European journal of paediatric neurology : EJPN : official journal of the European Paediatric Neurology Society'Pai Syndrome' with anterior alveolar polyp: A variant of a rare clinical entity.
The Medical journal of MalaysiaNasal and lip polyps: Pai syndrome.
Acta otorrinolaringologica espanolaDiagnostic criteria in Pai syndrome: results of a case series and a literature review.
International journal of oral and maxillofacial surgeryMental Development and Surgical Prognosis of Pai Syndrome: A Case Report and Review of the Literature.
The Cleft palate-craniofacial journal : official publication of the American Cleft Palate-Craniofacial Association[Pai syndrome: Two new cases with unusual manifestations].
Archivos argentinos de pediatriaOphthalmic abnormalities of Pai syndrome: A case report and review of literature.
Ophthalmic geneticsLipoma of Columella with septal extension in Pai syndrome: report of a rare case.
BMC ear, nose, and throat disordersOcular dermoid in Pai Syndrome: A review.
European journal of medical geneticsPosterior ankle impingement syndrome in football players: Case series of 26 elite athletes.
Acta orthopaedica et traumatologica turcicaAssociações
Organizações que acompanham esta doença — pra ter apoio e orientação
Ainda não temos associações cadastradas para Síndrome Pai.
É de uma associação que acompanha esta doença? Fale com a gente →
Doença com base genética
Um médico geneticista pode ajudar no diagnóstico de Síndrome Pai e no aconselhamento genético da família.
Doenças relacionadas
Doenças com sintomas parecidos — ajudam quem ainda está buscando diagnóstico
Perguntas frequentes
O que as famílias mais perguntam sobre esta doença — cada resposta com a fonte de onde saiu
Não há uma cura definitiva para a síndrome de Pai, pois trata-se de um distúrbio congênito do desenvolvimento. O cuidado baseia-se na correção cirúrgica precoce das fendas e malformações e no acompanhamento com equipes de reabilitação multiprofissional.
Referências
Fontes citadas no texto, publicações do grafo e bases de dados usadas neste verbete
5 publicações do grafo RarasNet (PubMed) · 6 bases de dados. Títulos, periódicos e PMIDs vêm direto da fonte, sem intermediação de IA.
Dados compilados pelo RarasNet a partir de fontes abertas (Orphanet, OMIM, MONDO, PubMed/EuropePMC, ClinicalTrials.gov, DATASUS, PCDT/MS). Este conteúdo é informativo e não substitui avaliação médica.
Citar este verbete
Raras. (s.d.). Síndrome Pai. Em Raras — Enciclopédia de Doenças Raras do Brasil. https://raras.org/doenca/sindrome-pai
Formato APA. Conteúdo sob CC BY 4.0 — reuso livre com atribuição.
Conteúdo mantido por Agente Raras · Médicos e pesquisadores podem colaborar
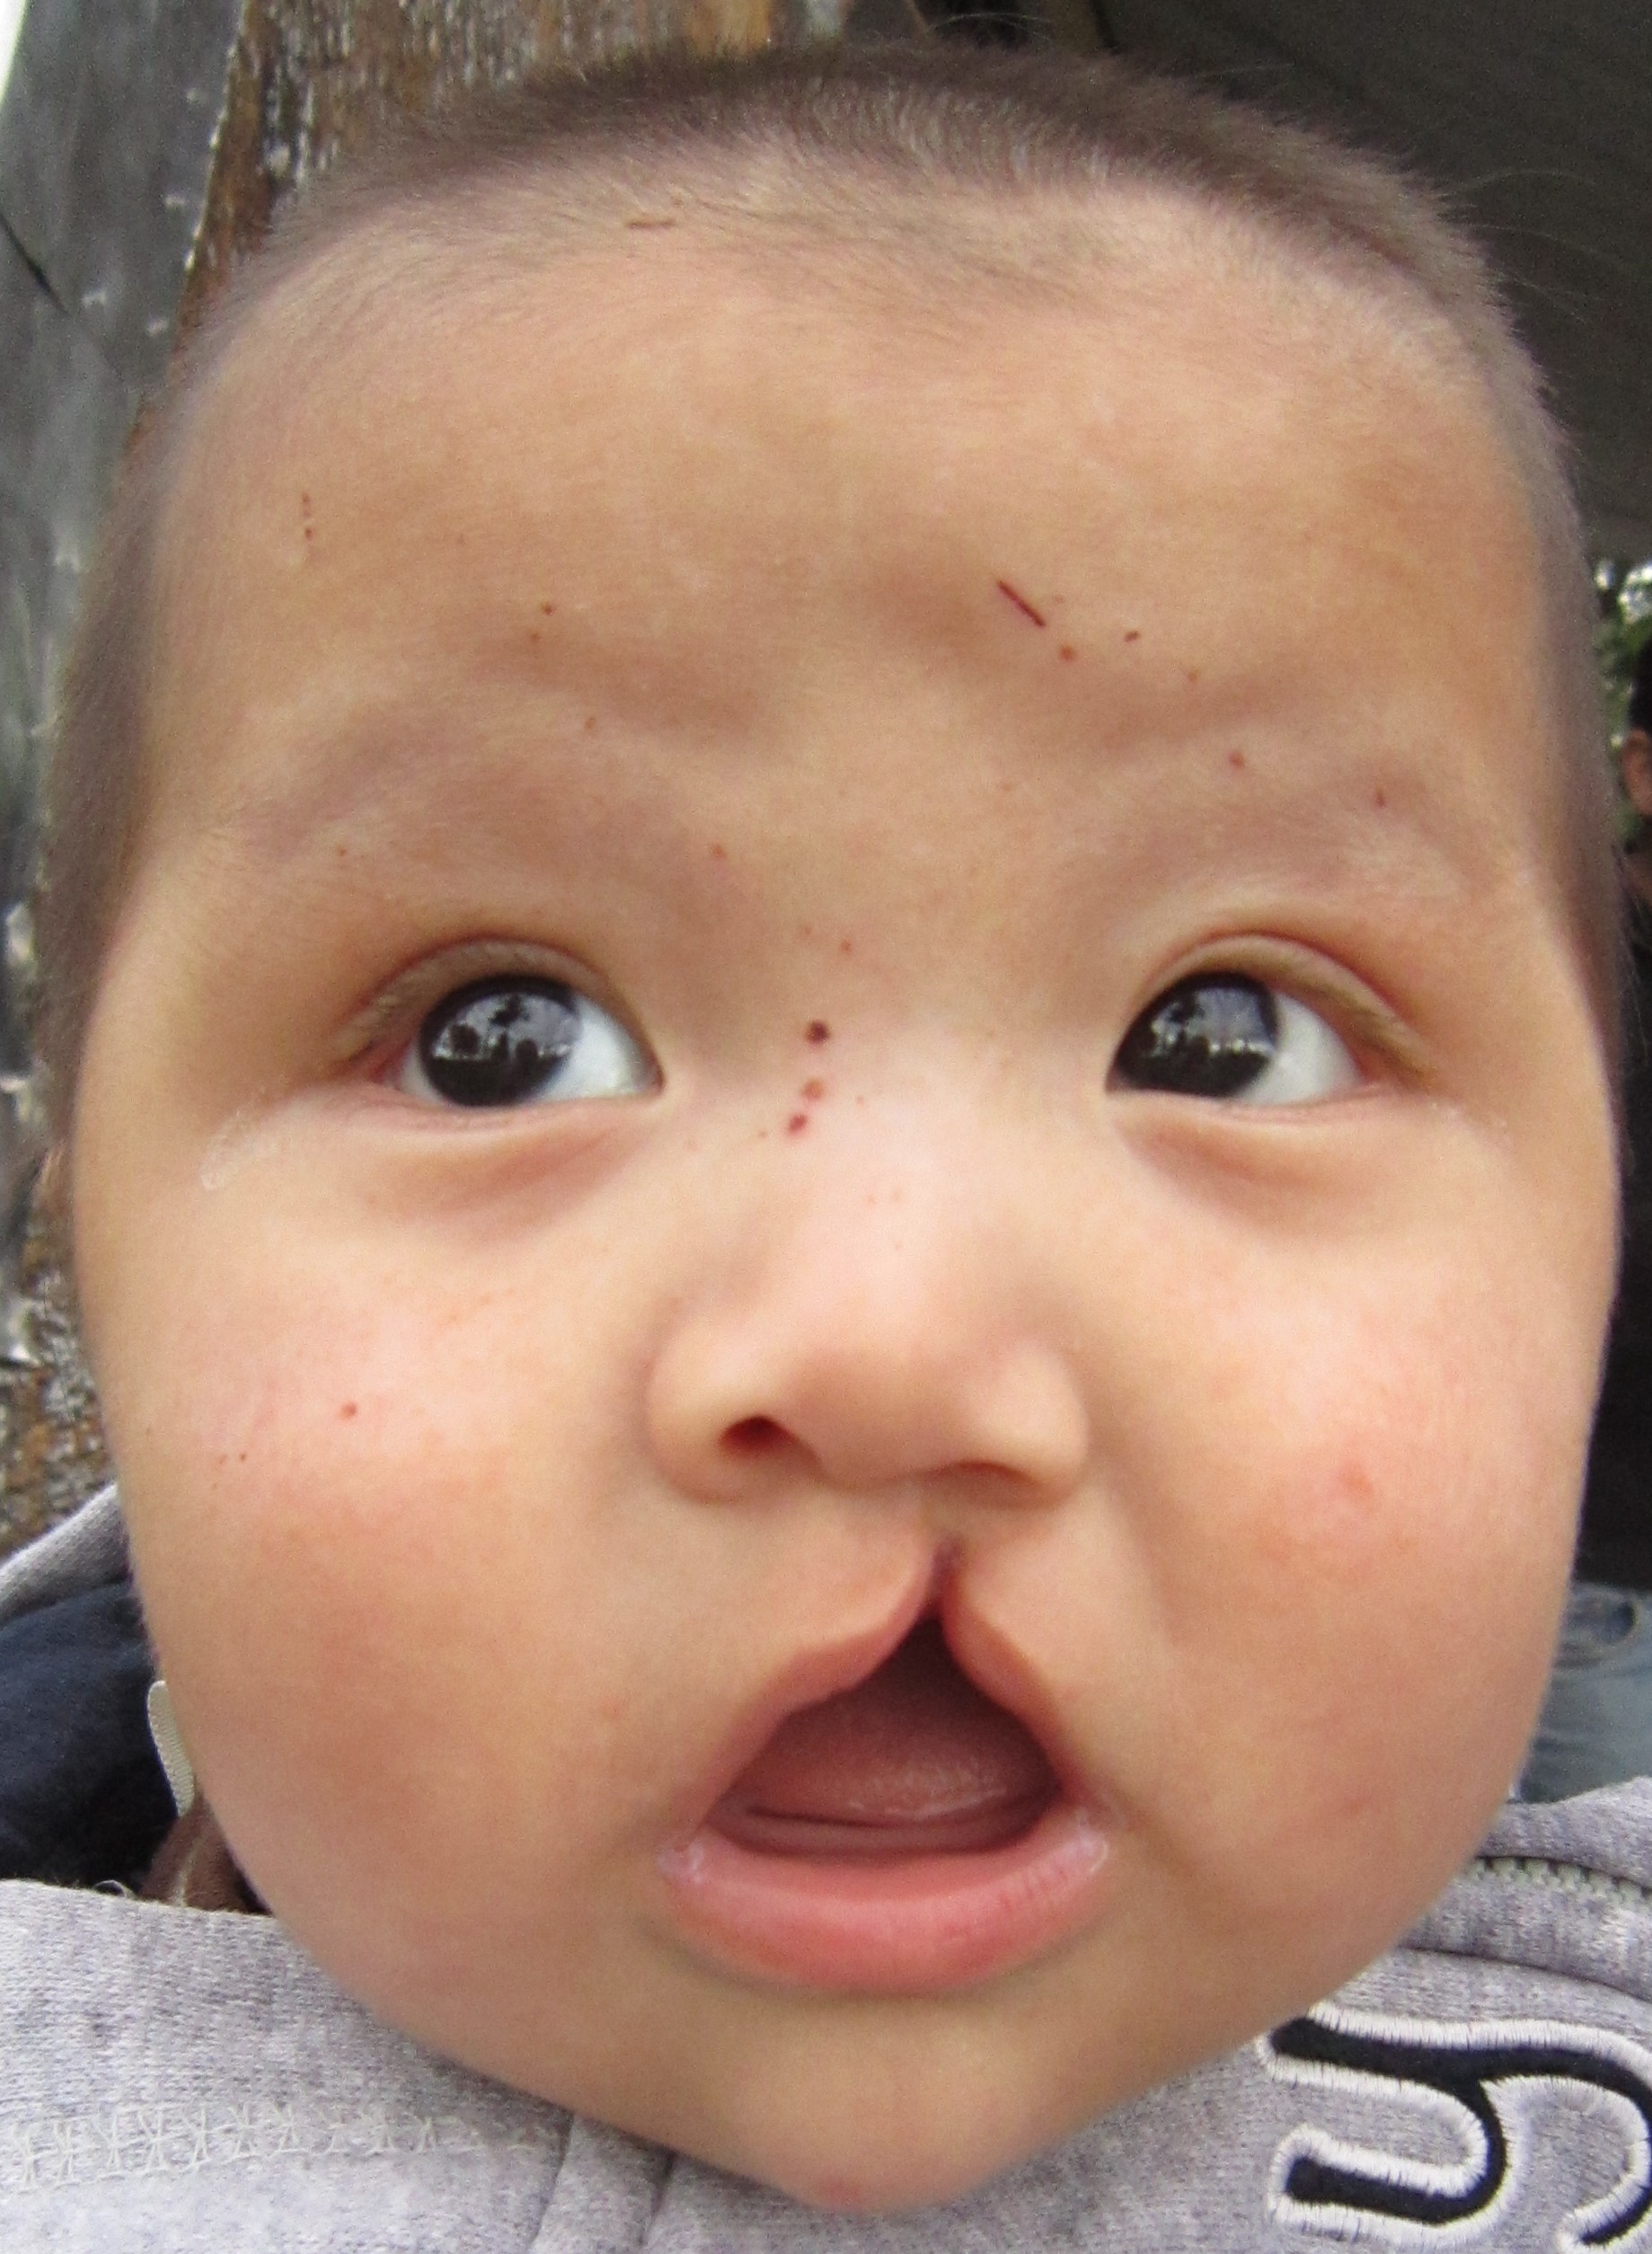
Síndrome Pai
📋 Origem dos dados
Esta página agrega dados de fontes públicas e oficiais. Dados sobre cobertura no SUS (PCDT, CEAF) são verificados ativamente por agente proativo (ver badge no infobox). Demais dados têm atribuição de fonte + data da última sincronização — clique para abrir o original.
- Doença rara (ontologia)
- fonte: Orphanet
- Identificador unificado
- fonte: MONDO
- Genética mendeliana
- fonte: OMIM
- Codificação WHO/SUS
- fonte: WHO ICD-10 / DATASUS
- CID-11 (futuro)
- fonte: WHO ICD-11
- NIH/GARD
- fonte: GARD (NIH)
- Indexação biomédica
- fonte: MeSH (NLM)
- Dado público estruturado
- fonte: Wikidata

